MedTech & Digital Health
IVDR Readinessfür In-vitro-Diagnostika.
IVDR-Readiness für IVD-Hersteller: Klassifizierung, Konformitätsbewertung, Performance Evaluation und technische Dokumentation nach Verordnung (EU) 2017/746.
Kostenloses Erstgespräch vereinbarenIVDR-Readiness
Boutique-Beratung für Health Care & Life Science — Berlin, Düsseldorf & bundesweit.
Navigieren Sie die neue europäische Regulierung für In-vitro-Diagnostika sicher
IVD unterliegen der In Vitro Diagnostic Medical Devices Regulation (IVDR), die besonders strenge Anforderungen an Sicherheit, Leistung und Nachweise stellt. Damit Ihr Produkt den Marktzugang erhält, müssen Klassifizierung nach IVDR, Qualitätsmanagement und Technische Dokumentation nahtlos zusammenspielen.Was gehört zur erfolgreichen IVD-Compliance?Präzise Definition und Klassifizierung nach IVDRQualitätsmanagementprozesse für sichere und zuverlässige ProdukteNachweis von Sicherheit und Leistung über den gesamten Lebenszyklusvollständige Technische Dokumentation als Beleg für die KonformitätBerücksichtigung spezifischer Anforderungen je Zielland
Wir klassifizieren Ihre In-vitro-Diagnostika nach den Risikoklassen A, B, C und D gemäß IVDR Anhang VIII und analysieren bestehende Dokumentation, Prozesse und Konformitätsnachweise gegen die aktuellen Anforderungen der Verordnung.
Marksen Company prüft die Technische Dokumentation von In-vitro-Diagnostika, die bereits vor Geltung der IVDR in Verkehr gebracht wurden — sogenannte Legacy Devices — auf Konformität mit den aktuellen regulatorischen Anforderungen der IVDR (Verordnung EU 2017/746).Wir erstellen die erforderlichen Inhalte der Technischen Dokumentation nach IVDR Anhang II und III, integrieren Risikomanagement nach ISO 14971 und Usability Engineering nach IEC 62366-1 in die Dokumentationsstruktur und führen die Kommunikation mit Benannten Stellen, Prüflaboren und Behörden.Die Umsetzung der IVDR-Anforderungen prüfen wir laufend auf Basis der einschlägigen MDCG-Guidelines und passen die Dokumentation entsprechend an. Verifizierung und Validierung von Prozessen und Produkten begleiten wir als integralen Bestandteil der Konformitätsbewertung.
Kostenloses Erstgespräch vereinbarenLeistungen
Unsere Leistungen im Detail
01 IVDR-Klassifizierung und Gap-Analyse
Wir klassifizieren Ihre In-vitro-Diagnostika nach den Risikoklassen A, B, C und D gemäß IVDR Anhang VIII und analysieren bestehende Dokumentation, Prozesse und Konformitätsnachweise gegen die aktuellen Anforderungen der Verordnung.
02 Technische Dokumentation und Umsetzung
Marksen Company prüft die Technische Dokumentation von In-vitro-Diagnostika, die bereits vor Geltung der IVDR in Verkehr gebracht wurden — sogenannte Legacy Devices — auf Konformität mit den aktuellen regulatorischen Anforderungen der IVDR (Verordnung EU 2017/746).Wir erstellen die erforderlichen Inhalte der Technischen Dokumentation nach IVDR Anhang II und III, integrieren Risikomanagement nach ISO 14971 und Usability Engineering nach IEC 62366-1 in die Dokumentationsstruktur und führen die Kommunikation mit Benannten Stellen, Prüflaboren und Behörden.Die Umsetzung der IVDR-Anforderungen prüfen wir laufend auf Basis der einschlägigen MDCG-Guidelines und passen die Dokumentation entsprechend an. Verifizierung und Validierung von Prozessen und Produkten begleiten wir als integralen Bestandteil der Konformitätsbewertung.
03 Konformitätsbewertung und Benannte Stelle
Wir bereiten die Konformitätsbewertung nach IVDR Anhang IX, X oder XI vor — einschließlich Auswahl der Benannten Stelle, Vorbereitung des Audits und Kommunikation während des Bewertungsverfahrens.
Ihr Vorhaben besprechen
Im kostenlosen Erstgespräch ordnen wir Ihre Fragen ein und zeigen Ihnen den Weg zur auditfesten Umsetzung.
Erstgespräch vereinbarenWarum Marksen+Company
Was Marksen Company anders macht
Die fachliche Tiefe kommt aus der juristischen Arbeit an genau den Verfahren, die über Marktzugang, Zulassung und Erstattung entscheiden.
Volljuristisch fundiert — 14 Jahre spezialisierte Praxis im Medizin-, Vertrags- und Vergütungsrecht, integriert in Strategie und Umsetzung.
Regulatorik und Strategie aus einer Hand — rechtliche Einordnung, Verfahrensführung und wirtschaftliche Umsetzung greifen ineinander, statt zwischen Kanzlei, Berater und Dienstleister zu pendeln.
Bedarfsorientiert statt Paketlogik — kombiniert wird nur, was Ihr Vorhaben wirklich erfordert.
Streng vertraulich — auf Wunsch mit Vertraulichkeitsvereinbarung; keine veröffentlichten Cases, keine Kundennamen.
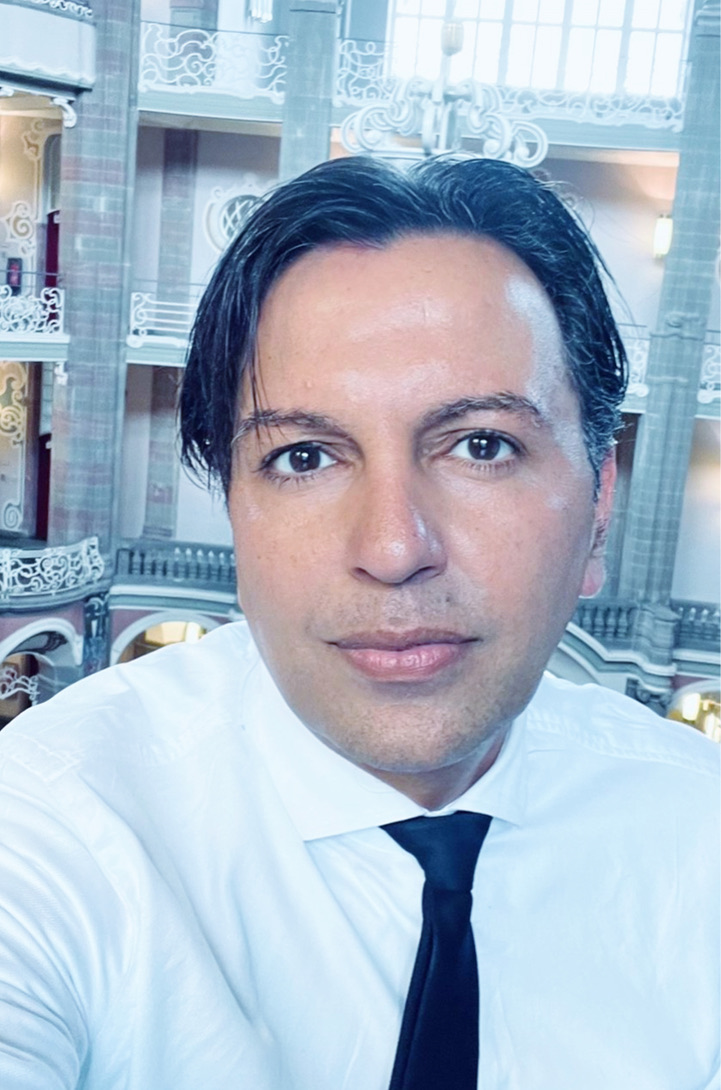
Marksen Ouahes
Volljurist · Medizinjurist
Senior Consultant
14 Jahre Regulatory Affairs
Häufig gestellte Fragen
Die Übergangsfrist für die IVDR endet am 27. Mai 2025. Nach diesem Datum müssen alle In-vitro-Diagnostika die neuen Anforderungen erfüllen. Eine frühzeitige Vorbereitung ist entscheidend, um Verzögerungen bei der Markteinführung zu vermeiden.
Wann endet die Übergangsfrist?
Die Übergangsfrist für die IVDR endet am 27. Mai 2025. Nach diesem Datum müssen alle In-vitro-Diagnostika die neuen Anforderungen erfüllen. Eine frühzeitige Vorbereitung ist entscheidend, um Verzögerungen bei der Markteinführung zu vermeiden.
Welche Produkte sind betroffen?
Die IVDR erfasst alle In-vitro-Diagnostika, die zur Diagnose von Krankheiten oder Gesundheitszuständen verwendet werden. Dies umfasst Labortests, Schnelltests und Selbsttests. Auch Produkte, die bisher unter der alten IVD-Richtlinie zugelassen waren, müssen neu bewertet werden.
Wie ändert sich die Klassifizierung?
Die IVDR führt eine neue Klassifizierung mit vier Risikoklassen ein. Die Anforderungen an Qualitätsmanagementsysteme und technische Dokumentation variieren je nach Klasse. Eine genaue Neubewertung Ihrer Produkte ist notwendig.
Brauchen wir eine benannte Stelle?
Für Produkte der höheren Risikoklassen ist eine benannte Stelle erforderlich. Für niedrigere Klassen können Sie möglicherweise eine Selbstzertifizierung durchführen. Die genaue Anforderung hängt von Ihrer Produktklassifizierung ab.
Welche Kosten entstehen?
Die Kosten für die IVDR-Umsetzung hängen von Produktkomplexität und Klassifizierung ab. Budgetieren Sie für technische Dokumentation, Qualitätsmanagementsysteme und möglicherweise externe Beratung. Eine frühe Planung hilft, unnötige Kosten zu vermeiden.
Kontaktieren Sie uns noch heute für ein unverbindliches Gespräch über Ihre Herausforderungen.